fig4
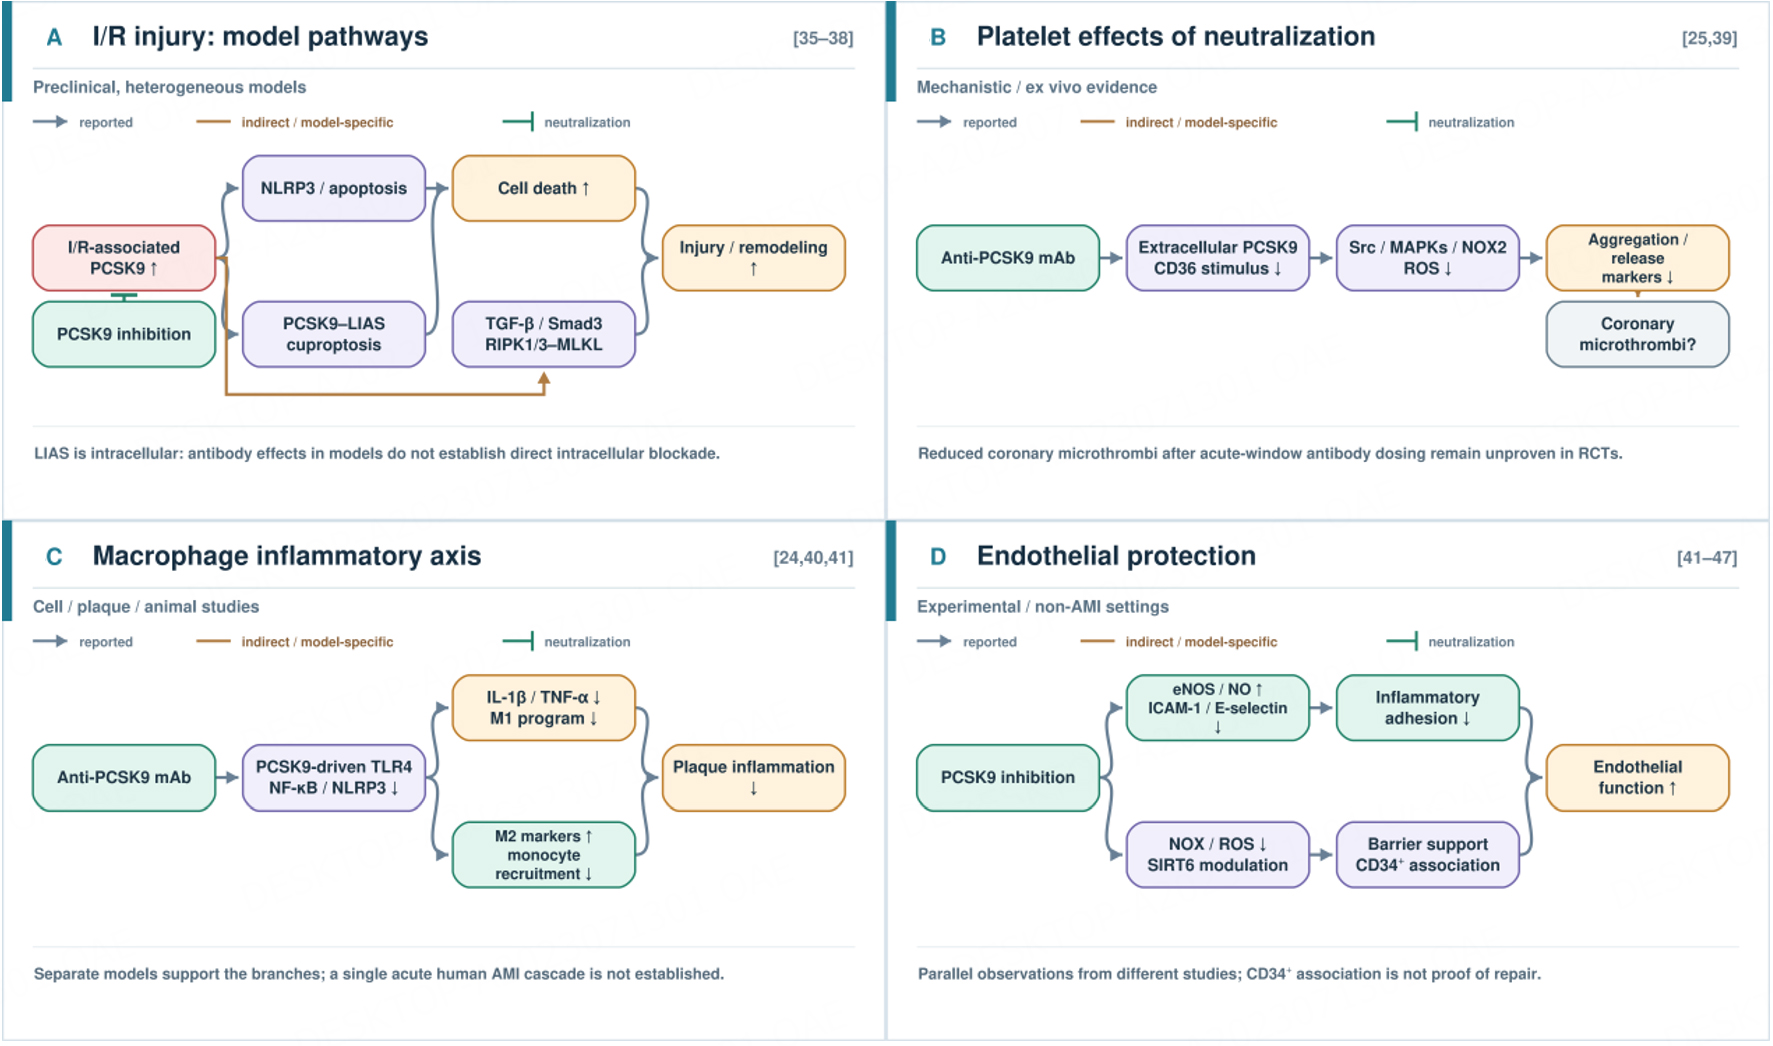
Figure 4. Experimental pathways associated with PCSK9 inhibition in ischemia-reperfusion injury. (A) Distinct preclinical studies implicate NLRP3-associated cell death, PCSK9-LIAS-associated cuproptosis, TGF-β/Smad3 signaling, and RIPK1/RIPK3/MLKL signaling in myocardial injury or remodeling[35-38]. The intracellular PCSK9-LIAS finding does not establish direct intracellular action of a circulating anti-PCSK9 antibody. (B) PCSK9 neutralization attenuates platelet CD36-associated signaling and platelet activation in mechanistic studies; a reduction in coronary microthrombi after acute antibody administration has not been established in a randomized trial[25,39]. (C) Macrophage and plaque models show attenuation of TLR4/NF-κB/NLRP3-associated inflammation[24,40,41]. (D) Experimental and non-AMI studies report changes in endothelial nitric oxide signaling, oxidative stress, adhesion molecules, and barrier-associated measures[41-47]. The pathways were investigated in different models and do not represent one verified cascade in human AMI. Orange connections indicate indirect or model-specific links; green T-bars indicate PCSK9 neutralization. AMI: Acute myocardial infarction; I/R: ischemia-reperfusion; LIAS: lipoic acid synthetase; NF-κB: nuclear factor κB; NLRP3: NOD-like receptor family pyrin domain-containing 3; PCSK9: proprotein convertase subtilisin/kexin type 9; TLR4: Toll-like receptor 4.